
当AI已经能够预测一个蛋白质“长什么样”,下一个问题随之而来:能否理解它“怎样工作”?酶催化时质子如何转移、化学键如何断裂和形成、药物与靶点结合后构象如何变化,这些发生在纳秒级时间与原子尺度上的动态过程,才是真正决定分子功能的关键。近日,分子之心自主研发的反应性原子建模平台QuantaMind相关研究发表于《Science Advances》。
要理解分子“怎样工作”,关键在于反应性分子动力学模拟,它通过追踪原子的持续运动,捕捉质子转移与化学键断裂、生成的完整过程。长期以来的困境是精度、速度与尺度难以兼得:传统量子化学方法精度极高,但在大型体系上计算量极大;经典分子动力学能算大体系,却无法描述化学反应;已有机器学习力场在小分子上表现不错,在大型生物体系的长时推演中却难以维持稳定。
QuantaMind作为反应性机器学习力场框架,通过数据工程与模型架构创新,尝试把三个维度同时推到生物研发可用的范围。论文报告,在NVIDIA A100 80GB GPU上,其推理速度与当前最先进的机器学习力场相当;论文中最关键的验证,是对包含17792个原子的PET水解酶体系进行了6纳秒反应性分子动力学模拟,完成了完整催化循环,并从轨迹中抽取342个构型做独立DFT单点计算验证精度。
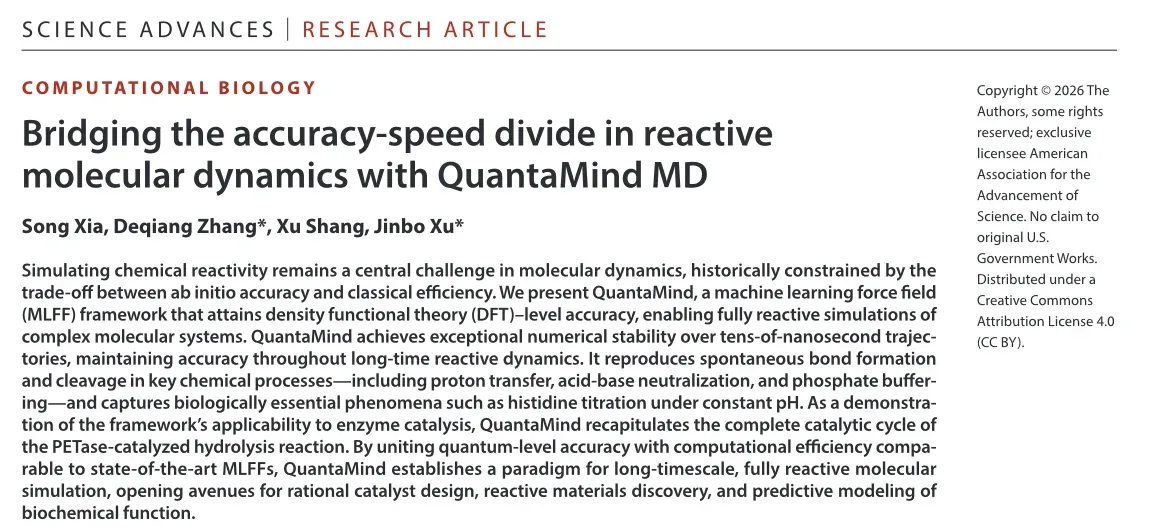
论文中实际验证的最大体系为24001原子、最长模拟为20纳秒;提交后的最新扩展测试进一步达到十万原子级和百纳秒尺度。这意味着化学反应不再只能事后验证,而可以在计算端提前推演。对药物与酶工程而言,“提前看到反应怎么发生”能显著缩短试错路径。
这与星战科技在GPU算力平台与科学计算上关注的方向一致:此类模拟的每一步都高度依赖GPU算力,且对显存、互联与长时运行的稳定性要求极高。AI for Science要真正可用,不只靠算法,还需要把异构算力组织成可调度、可长时运行的资源池,让科研团队按任务规模弹性使用,而不是被硬件瓶颈限制探索边界。
值得关注的是,QuantaMind的突破并非单点刷分,而是把精度、速度与尺度同时推进。它也提示行业:面向科学的AI模型,评价标准与通用大模型不同,能否稳定复现、能否与实验互证,比一时的榜单排名更重要。算力效率的提升,最终要服务于研发周期的缩短。
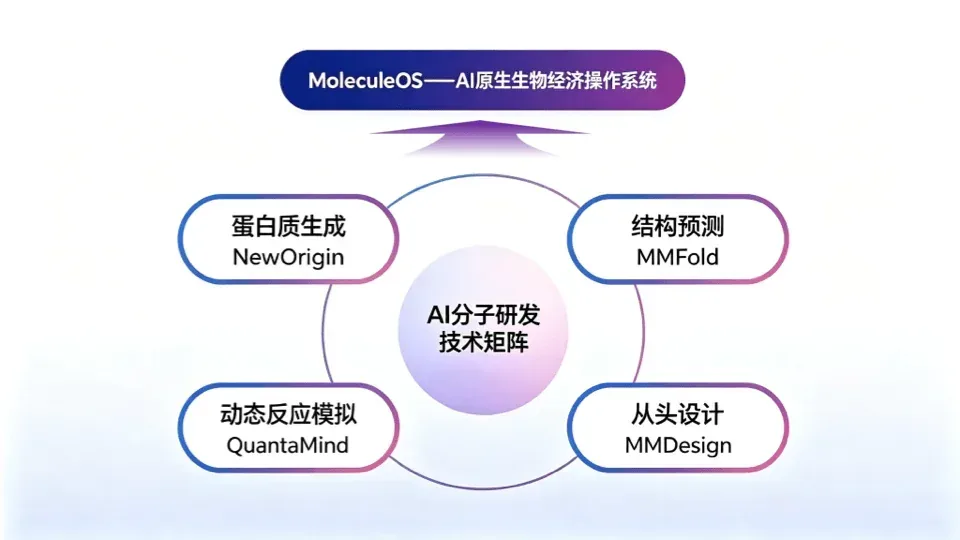
AI在分子世界的角色,正从“看图识物”走向“推演过程”。当模型能模拟真实的化学动态,科研与产业的结合会更紧;而能否把这份能力稳定交付,取决于算法与算力的长期协同。